13C-NMRとは?化学シフトの求め方も解説!(スピン結合)
13C-NMRは、有機化合物に含まれる炭素原子の環境を調べるために使われる代表的な核磁気共鳴分光法です。
ピークの位置である化学シフトを読むことで、炭素がアルキル基、二重結合、カルボニル基などのどこにあるかを推定できます。
一方で、スペクトルの本数、積分値、スピン結合の見え方は1H-NMRとは異なるため、最初は読み方に戸惑いやすい分野でもあります。
この記事では13C-NMRの原理から化学シフトの求め方、代表的な値、スピン結合を利用する測定法までを順に解説します。
13C-NMRの意味と基本原理
それではまず13C-NMRについて解説していきます。
炭素原子の環境を調べる測定法
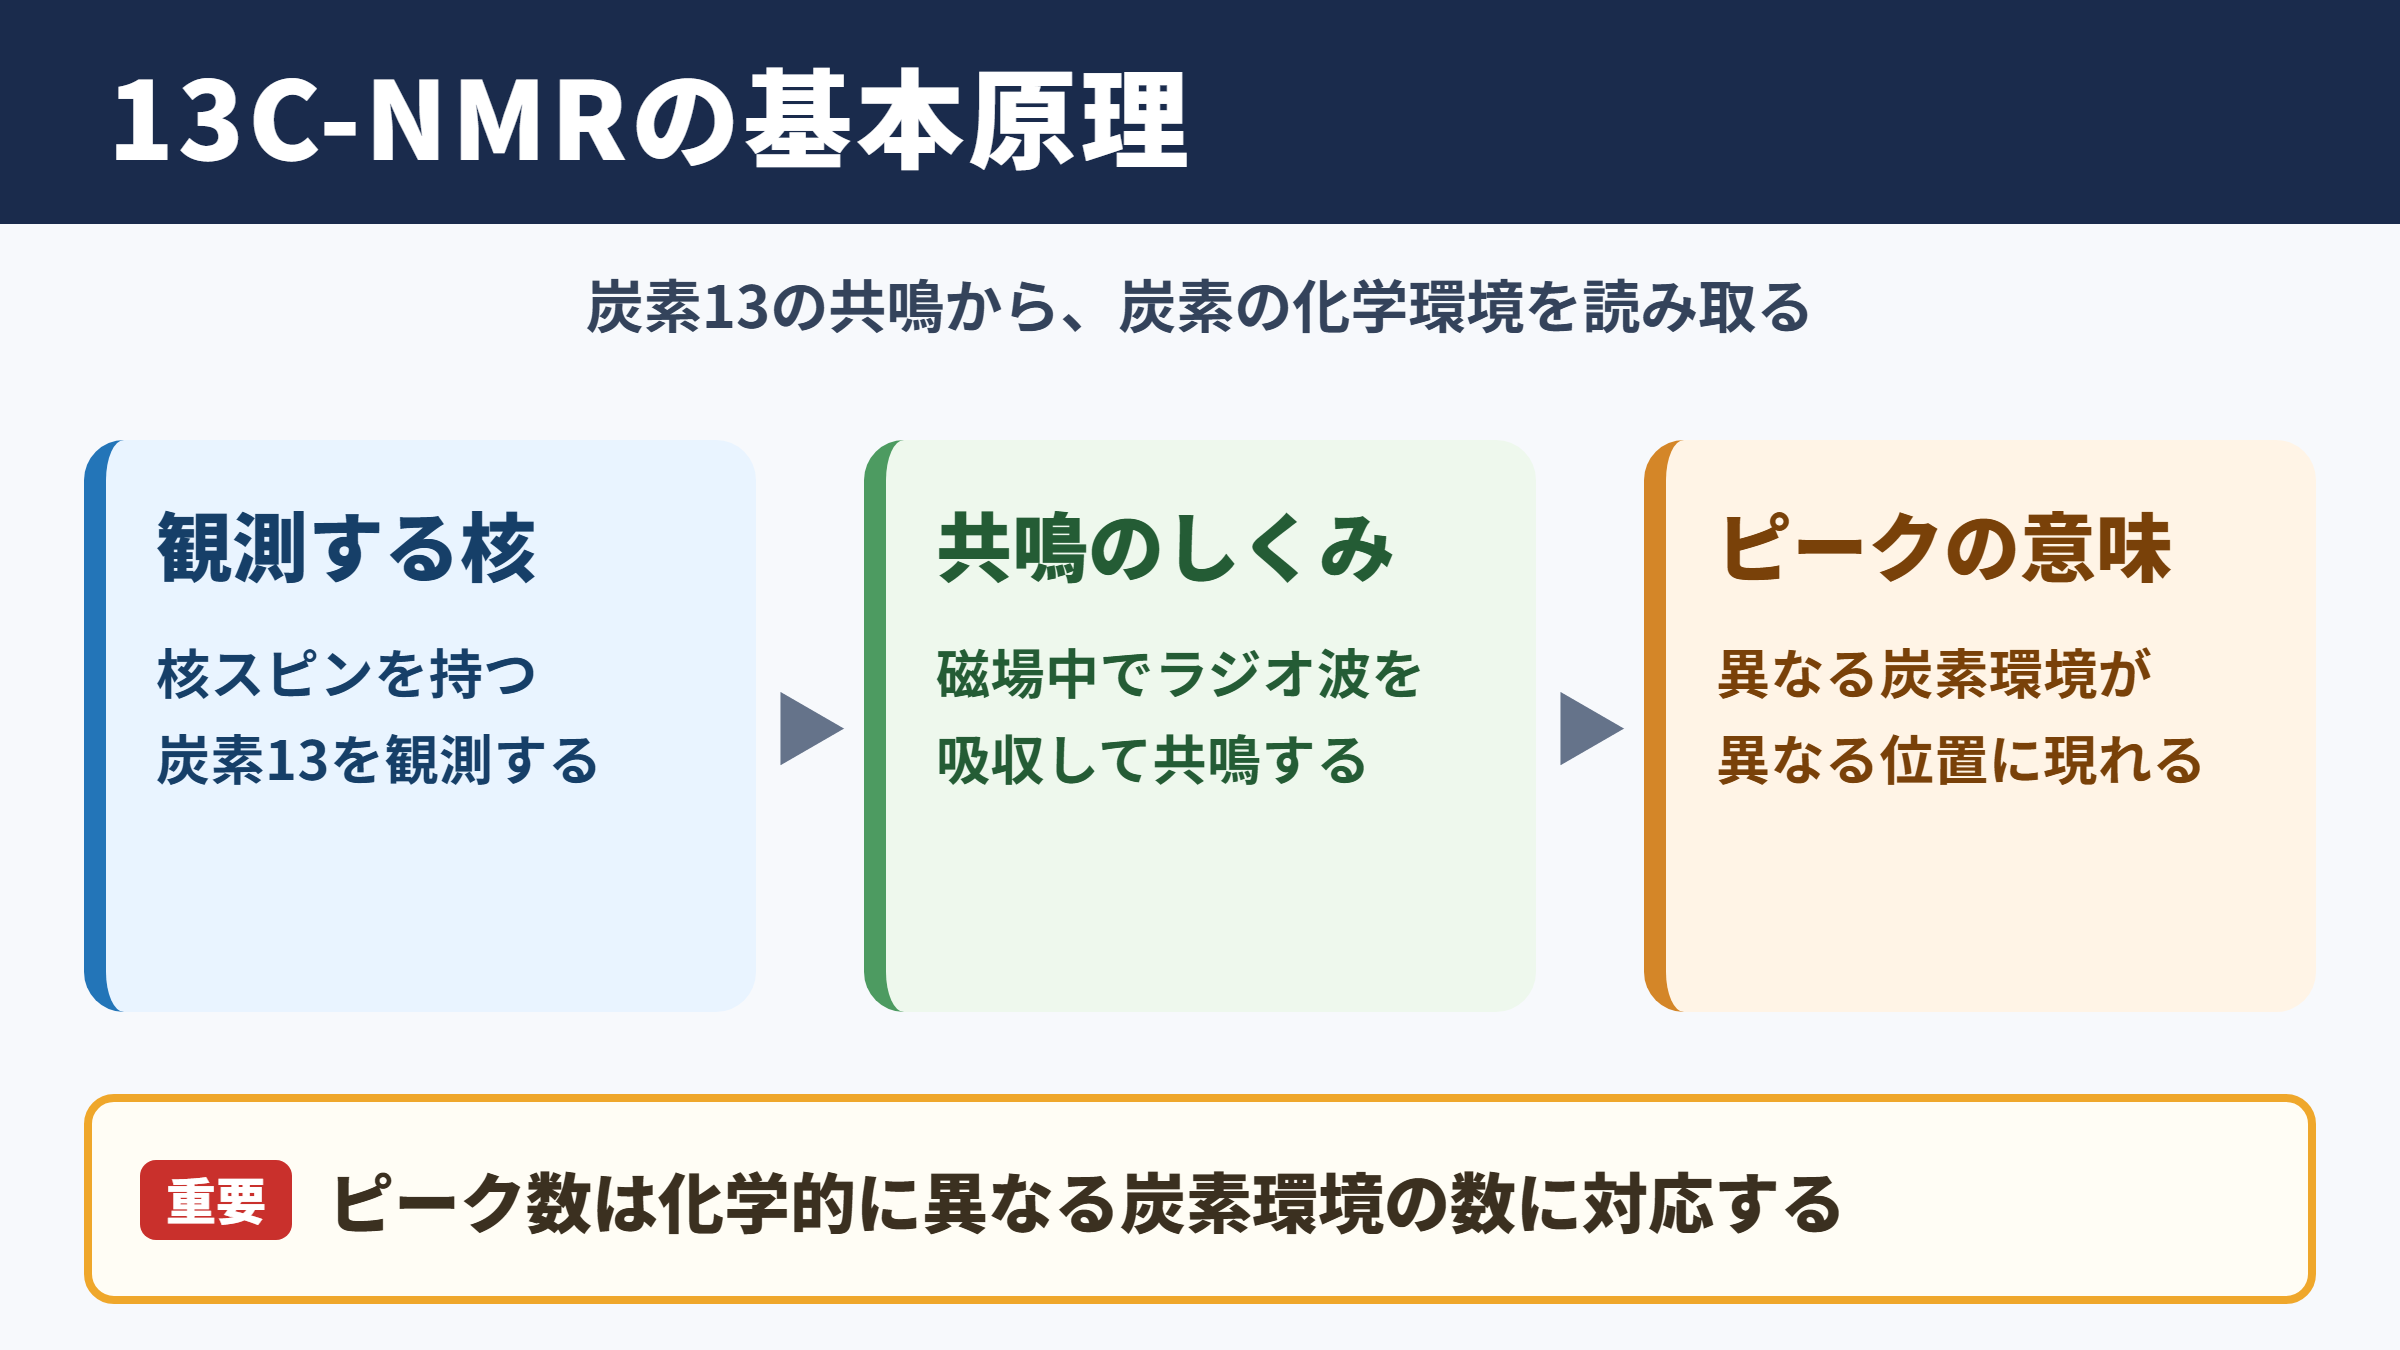
13C-NMRは、炭素13の核磁気共鳴を利用して化合物中の炭素原子の化学的な環境を調べる分析法です。
炭素には主に炭素12と炭素13が存在しますが、NMRで観測できる核スピンを持つのは炭素13です。
天然存在比では炭素13は約1.1パーセントと少ないため、1H-NMRと比べると感度が低く、一般に測定時間も長くなります。
それでも炭素骨格を直接観察できる点は大きな利点です。構造式だけでは区別しにくい炭素の種類を、ピーク位置から整理できます。
たとえばエタノールでは、メチル基の炭素と酸素に結合したメチレン基の炭素は異なる化学シフトに現れます。
同じ炭素元素であっても、近くに電気陰性度の高い酸素やハロゲンがあると電子密度が変わります。
この電子的な違いが、NMRで観測される共鳴周波数の差として表れます。
13C-NMRのピーク数は、原則として化学的に異なる炭素環境の数に対応します。
ただし分子の対称性によって等価な炭素がある場合は、複数の炭素が1本のピークとして観測されます。
ベンゼンでは6個の炭素がすべて等価なので、通常の13C-NMRでは1本のシグナルになります。
ピークの高さや面積だけで炭素原子数を判断しないことが基本です。
核磁気共鳴と基準物質の役割
13C-NMRでは、磁場の中に置かれた炭素13の核が電磁波を吸収する現象を利用します。
核スピンを持つ原子核は小さな磁石のように振る舞い、外部磁場をかけると許されるエネルギー状態に分かれます。
その差に対応するラジオ波を与えると、原子核は共鳴してエネルギーを吸収します。
実際の共鳴周波数は測定装置の磁場強度に依存するため、そのままでは別の装置で得た値と比較しにくいでしょう。
そこで、基準物質との差を100万分の1の単位で表した値が化学シフトです。
基準には一般にテトラメチルシランが使われ、略してTMSと呼ばれます。
TMSの炭素シグナルを0 ppmと定めることで、測定機器が変わってもスペクトルの位置を共通の尺度で扱えます。
化学シフトのppm表示は、装置の磁場強度ではなく周波数差を基準周波数で割った相対値です。
低磁場側は一般に大きいppm値で表され、スペクトルでは左側に描かれることが多い点も押さえましょう。
炭素の周囲から電子的な遮蔽を受けにくいほど、低磁場側へ移動する傾向があります。
δ = Δν ÷ ν0 × 10の6乗
δは化学シフトで単位はppmです。
Δνは試料とTMSの周波数差で単位はHzです。
ν0は測定する核種の共鳴周波数で単位はHzです。
化学シフトの求め方と読み取り方
続いては化学シフトの求め方を確認していきます。
ppmへの換算手順と計算例
化学シフトは、試料ピークとTMSピークの周波数差を装置の観測周波数で割ってppmに換算します。
NMR装置の画面には通常ppmの横軸が表示されるため、日常的な解析で手計算する機会は多くありません。
しかし換算の考え方を知ると、400 MHz装置と600 MHz装置で同じ物質を測ってもppm値がほぼ同じ理由を理解できます。
たとえば100 MHzの炭素観測周波数で、TMSから3500 Hz離れたピークを考えます。
周波数差そのものは装置条件によって変わっても、基準周波数に対する割合として扱えば比較が可能です。
計算ではHzとMHzを混同しないことが重要です。100 MHzは100,000,000 Hzとして扱います。
δ = 3500 Hz ÷ 100,000,000 Hz × 10の6乗
δ = 35 ppm
この炭素は、おおむね酸素や窒素に近い飽和炭素として検討できます。
化学シフトは四捨五入の方法やピークの重なりによって小数点以下が多少変動します。
溶媒、温度、濃度、酸塩基状態もピーク位置に影響するため、文献値と完全に一致しなくても直ちに構造誤りとは限りません。
特にカルボン酸、フェノール、アミンを含む試料では、溶液中の状態による変化を意識するとよいでしょう。
測定条件を記録し、溶媒の残留ピークを基準にずれを確認する姿勢が実務では役立ちます。
遮蔽と脱遮蔽によるピーク移動
炭素の周囲に電子が多いと、外部磁場の影響が弱められ、炭素核は遮蔽された状態になります。
遮蔽が強い炭素は比較的小さいppm値、すなわち高磁場側にシグナルを示す傾向があります。
反対に、酸素、窒素、ハロゲン、二重結合などの影響で電子密度が低くなると、脱遮蔽されて低磁場側へ移動します。
低磁場側への移動は、炭素が電子的に引かれた環境にある可能性を示す手掛かりです。
たとえば単純なアルカンの炭素は0 ppmから50 ppm付近に多く見られます。
エーテルやアルコールで酸素に直接結合した炭素は、一般に50 ppmから90 ppm付近へ現れます。
アルケンや芳香環のsp2炭素は、おおむね100 ppmから160 ppm付近が目安です。
アルデヒド、ケトン、エステル、カルボン酸のカルボニル炭素は、さらに低磁場側の160 ppmから220 ppm付近に観測されます。
ただし化学シフトは単独で官能基を断定するための値ではありません。近い位置に現れる官能基を、1H-NMRやIRスペクトルと組み合わせて絞り込みます。
ベンゼン環にメトキシ基が付く場合は、酸素と直接結合した芳香族炭素が比較的低磁場側に現れることがあります。
電子供与基と電子求引基の位置関係まで考えることで、芳香環のピーク帰属にも筋道が生まれます。
ピーク位置、ピーク数、ほかの分析データを合わせることで、構造の信頼性が高まります。
代表的な化学シフト範囲の比較
13C-NMRの解析では、最初に各ピークを大まかな化学シフト範囲へ分類すると全体像をつかみやすくなります。
数値範囲には重なりがあるため、表は確定診断ではなく候補を考えるための目安として使います。
特に160 ppm以上のピークは、カルボニル炭素の有無を検討する重要な手掛かりです。
同じカルボニル基でも、アルデヒドやケトンはエステルやカルボン酸より低磁場側に出やすい傾向があります。
一方で芳香環の四級炭素や、酸素に結合したsp2炭素も高いppm値を示すことがあります。
そのため180 ppm前後のピークを見たら、エステル、カルボン酸、アミドなどを候補にします。
200 ppm付近のピークなら、アルデヒドまたはケトンを優先して確認するのが一般的です。
| 炭素の種類 | 化学シフトの目安 | 代表例 |
|---|---|---|
| 飽和炭素 | 0 ppmから50 ppm | メチル基、メチレン基 |
| ヘテロ原子結合炭素 | 50 ppmから90 ppm | アルコール、エーテル |
| アルキン炭素 | 65 ppmから90 ppm | 炭素炭素三重結合 |
| アルケン炭素 | 100 ppmから150 ppm | 炭素炭素二重結合 |
| 芳香族炭素 | 110 ppmから160 ppm | ベンゼン環 |
| カルボニル炭素 | 160 ppmから220 ppm | エステル、ケトン |
表の範囲外に見える場合は、置換基、共役、電荷、配位状態など特殊な電子環境を確認します。
化学シフト表を暗記するよりも、飽和炭素、sp2炭素、カルボニル炭素という大きな区分から読むことが効率的です。
スペクトルの本数と炭素の等価性
続いてはピーク本数と分子構造の関係を確認していきます。
対称性によるシグナル数の変化
13C-NMRのスペクトルで見えるピーク本数は、分子式中の炭素原子数と必ずしも一致しません。
理由は、分子内で化学的に等価な炭素は同じ環境として扱われ、同じ化学シフトに重なるためです。
等価な炭素が複数あれば、13C-NMRでは通常1本のシグナルとして観測されます。
エタンでは2個の炭素が対称的に等価なので、炭素は2個でもシグナルは1本です。
アセトンでは2つのメチル炭素が等価であり、メチル炭素とカルボニル炭素に対応する2本のシグナルが期待されます。
p-ジクロロベンゼンのように高い対称性を持つ分子では、6個の芳香環炭素が少数のグループに分かれます。
反対に置換位置が変わると対称性が低下し、似た構造でもシグナル数は増えます。
異性体を区別するときは、分子式だけでなく予想される炭素環境の数を紙に書き出すと便利です。
鏡映面、回転軸、置換基の同一性を確認すると、等価な炭素を判断しやすくなります。
ただし室温では速い分子運動によって平均化される環境もあります。シクロヘキサンの椅子形反転は、その代表例です。
低温測定では運動が遅くなり、室温で1本に見えた環境が複数のピークに分かれる場合もあります。
実測本数が予想より少ないときは、対称性、重なり、溶媒ピークを順に確認しましょう。
積分値をそのまま使えない理由
1H-NMRではピークの積分値から、水素原子数の比を推定する方法が広く使われます。
しかし通常のプロトンデカップリング13C-NMRでは、ピーク面積を炭素原子数に単純比例させてはいけません。
通常の13C-NMRのピーク強度は、炭素数ではなく緩和時間や核オーバーハウザー効果の影響を強く受けます。
核オーバーハウザー効果は、近くの水素をデカップリング照射したときに炭素シグナルが増強される現象です。
水素を多く持つ炭素は強く見えることがある一方、四級炭素やカルボニル炭素は弱く、観測に時間を要する場合があります。
四級炭素は直接結合する水素を持たないため、見落としやすいピークとして注意が必要です。
濃度が低い試料や短い積算時間では、弱いシグナルがノイズに埋もれることもあります。
定量的な13C-NMRを行うなら、十分長い緩和遅延時間を設定し、核オーバーハウザー効果の条件も検討します。
一般的な構造同定では、ピーク面積よりも化学シフト、シグナル数、DEPTなどの補助測定を優先します。
たとえばピークが小さいからといって、その炭素が分子中に1個しかないとは判断できません。
スペクトルの縦軸は構造情報の補助であり、横軸に示されたppm値が解析の中心になると考えましょう。
スピン結合とデカップリング測定
続いてはスピン結合と測定法の違いを確認していきます。
プロトンデカップリングによる単線化
炭素13と直接結合した水素1は、核スピン同士の相互作用によって炭素シグナルを分裂させます。
この相互作用はスピン結合、またはJ結合と呼ばれ、結合を介して伝わる磁気的な影響です。
プロトンデカップリングを行わない13C-NMRでは、メチル炭素、メチレン炭素、メチン炭素で分裂パターンが観測されます。
広帯域プロトンデカップリング13C-NMRでは、水素とのスピン結合が除かれ、炭素シグナルは原則として単線に見えます。
多数のピークを単純な形で観察できるため、通常の13C-NMR測定ではこの方法が標準的です。
メチル炭素もメチレン炭素も、デカップリングスペクトルでは同じく1本のピークとして現れます。
ただし単線になっただけでは、各ピークがCH3、CH2、CH、四級炭素のどれかは区別できません。
その区別にはDEPT測定やAPT測定など、炭素に結合する水素数を反映する追加実験を使います。
デカップリングの有無によってスペクトルの見え方が大きく変わるため、解析前に測定条件を確認することが大切です。
報告書や論文では、13C-NMRがプロトンデカップリング測定かどうかを明記する習慣があります。
複雑な有機化合物ほど、単線化されたスペクトルからピーク位置を整理してから補助測定へ進む流れが有効です。
CH3は4本線の四重線です。
CH2は3本線の三重線です。
CHは2本線の二重線です。
四級炭素は1本線の一重線です。
これはデカップリングを行わない場合の基本的な見え方です。
DEPT測定による炭素種の判別
DEPTは、炭素に直接結合した水素の数を利用して炭素の種類を判別する13C-NMRの測定法です。
通常のデカップリング13C-NMRと組み合わせると、どのピークがCH3、CH2、CHに由来するかを整理できます。
DEPT-135ではCHとCH3が正相、CH2が逆相に現れ、四級炭素は観測されません。
DEPT-90ではCHだけが観測されるため、DEPT-135との比較でメチン炭素を見分けられます。
通常の13C-NMRに存在するがDEPT-135に見えないピークは、四級炭素またはカルボニル炭素の候補です。
ただし水酸基やアミノ基の水素はDEPTで数える対象ではなく、炭素に直接結合する水素だけを扱います。
エタノールなら、メチル炭素はDEPT-135で正相、メチレン炭素は逆相として現れることが期待されます。
イソプロピル基の中心炭素はCHなので、DEPT-90にもDEPT-135にも観測されます。
| 炭素の種類 | 通常の13C-NMR | DEPT-90 | DEPT-135 |
|---|---|---|---|
| CH3 | 観測される | 観測されない | 正相 |
| CH2 | 観測される | 観測されない | 逆相 |
| CH | 観測される | 正相 | 正相 |
| 四級炭素 | 観測される | 観測されない | 観測されない |
DEPTでは四級炭素が消えるため、通常スペクトルとの照合を省略すると重要な炭素を見落とします。
ピークの符号は装置の表示設定を確認しながら読み、測定ソフト上で上下が反転していないかも確かめましょう。
スピン結合定数と解析上の注意点
スピン結合による線の間隔は、結合定数Jで表され、単位はHzです。
化学シフトがppmで表される相対値なのに対し、J値は磁場強度に依存しないHzの値として扱われます。
スピン結合の間隔はppmではなくHzで比較することが、解析で混乱しないための基本です。
1結合の炭素水素結合定数は大きく、一般に100 Hzを超えることが多いため、非デカップリング13C-NMRでは明瞭な分裂として観測されます。
一方、炭素と2結合以上離れた水素との結合は小さく、スペクトル条件によっては分離して見えないことがあります。
炭素13は天然存在比が低いため、炭素同士の結合による分裂は通常の試料では目立ちません。
ただし同位体濃縮試料や高分解能測定では、炭素13同士の結合を考慮する場面もあります。
複雑な多重線を無理にすべて読み切ろうとするより、まずデカップリング測定のピーク位置から構造候補を考える方法が実用的です。
その後にDEPT、COSY、HSQC、HMBCなどの二次元NMRを加えると、炭素と水素のつながりをより確実に追跡できます。
化学シフトδはピークの位置を示し、単位はppmです。
結合定数Jは分裂線の間隔を示し、単位はHzです。
ppmとHzを混在させず、何を比較しているかを区別しましょう。
13C-NMRの解析手順と実践的な注意点
続いてはスペクトルを読む順序と注意点を確認していきます。
構造推定を進める基本手順
13C-NMRを読むときは、最初にピークの総数を数え、次に化学シフトの大きな領域ごとに分類します。
解析は、ピーク数、化学シフト、DEPT、ほかのスペクトルの順に情報を重ねると進めやすくなります。
まず160 ppm以上にピークがあるかを確認すれば、カルボニル基の可能性を早い段階で検討できます。
次に100 ppmから160 ppm付近を見て、芳香環やアルケンなどのsp2炭素があるかを調べます。
0 ppmから90 ppm付近のピークは、飽和炭素、酸素や窒素に結合した炭素として分類できます。
予想した官能基と分子式の不飽和度が矛盾していないかを確認すると、構造候補の精度が上がります。
たとえばカルボニル基が1つあれば、不飽和度に1つ分の寄与があります。
芳香環なら複数のsp2炭素が現れ、不飽和度も大きくなるため、ピーク配置と整合するはずです。
| 確認する順序 | 見る情報 | 考える内容 |
|---|---|---|
| 最初 | ピーク本数 | 炭素環境の種類、対称性 |
| 次 | 160 ppm以上 | カルボニル基の候補 |
| 次 | 100 ppmから160 ppm | 芳香環、アルケンの候補 |
| 次 | DEPTの符号 | CH3、CH2、CH、四級炭素 |
| 最後 | 1H-NMR、IR、質量分析 | 置換位置、分子式、官能基 |
1つのピークだけで答えを決めず、複数のデータが同じ構造を支持するかを確認する姿勢が重要です。
解析ノートには候補のピーク帰属と根拠を書き添えると、後から見直すときにも役立ちます。
溶媒ピークと測定条件の確認
試料以外のピークを試料由来と誤認しないために、測定溶媒の残留シグナルをあらかじめ確認します。
重クロロホルム、重ジメチルスルホキシド、重メタノールなどは、13C-NMRにも特徴的なピークを示します。
溶媒由来のピークは既知の位置に現れるため、構造解析の前に除外候補として印を付けると安全です。
重クロロホルムの炭素シグナルは、炭素と重水素の結合によって特徴的な分裂を示します。
溶媒のピークが大きく見えることがあっても、試料中に同じ炭素環境が大量にあると判断してはいけません。
シリコーングリース、可塑剤、洗浄溶媒などの混入も、予想外のピークの原因になります。
特に40 ppm付近、70 ppm付近、120 ppm付近などに不自然な強いピークがある場合は、使用した溶媒や容器由来の汚染を確認します。
試料濃度が低すぎると、四級炭素やカルボニル炭素のような弱いピークが十分に観測できません。
積算回数を増やす、濃度を上げる、測定時間を延ばすといった対応で信号対雑音比を改善できます。
また、酸性または塩基性の試料では、保存中の分解やプロトン化状態の変化にも注意が必要です。
測定日時、溶媒、濃度、温度、装置周波数を記録しておくと、再測定や文献比較を正確に進められます。
13C-NMRと化学シフトのまとめ
13C-NMRは、炭素13の共鳴を利用して炭素原子の化学環境を調べる分析法です。
ピーク本数は化学的に異なる炭素環境の数を示し、分子の対称性が高いほど本数は少なくなります。
化学シフトはTMSを0 ppmとする相対値で、周波数差を観測周波数で割って求めます。
飽和炭素、ヘテロ原子結合炭素、sp2炭素、カルボニル炭素という大きな区分から読むと、ピーク位置を整理しやすくなります。
通常のプロトンデカップリング測定では炭素ピークは単線化されるため、水素数の判別にはDEPT測定が役立ちます。
ピーク面積は炭素数に単純比例しないため、積分値だけで構造を判断しないことも重要です。
溶媒ピークや混入物を除外し、1H-NMR、IR、質量分析などの結果と組み合わせることで、帰属の確実性が高まります。
スペクトルを見たら、まずピーク数とppm領域を整理するところから始めてみてください。
コメント