X線回折とは?ブラッグの法則もわかりやすく解説!(英語表記)
X線回折は、結晶の内部で原子がどのように並んでいるかを調べるための代表的な方法です。
材料開発、医薬品、半導体、鉱物の分析など、幅広い分野で利用されています。
名称は知っていても、X線がなぜ結晶の構造を示せるのか、ブラッグの法則が何を表すのかは難しく感じるかもしれません。
この記事では、X線回折の意味、基本原理、ブラッグの法則、測定結果の読み方、英語表記まで順に解説します。
X線回折の意味と基本原理
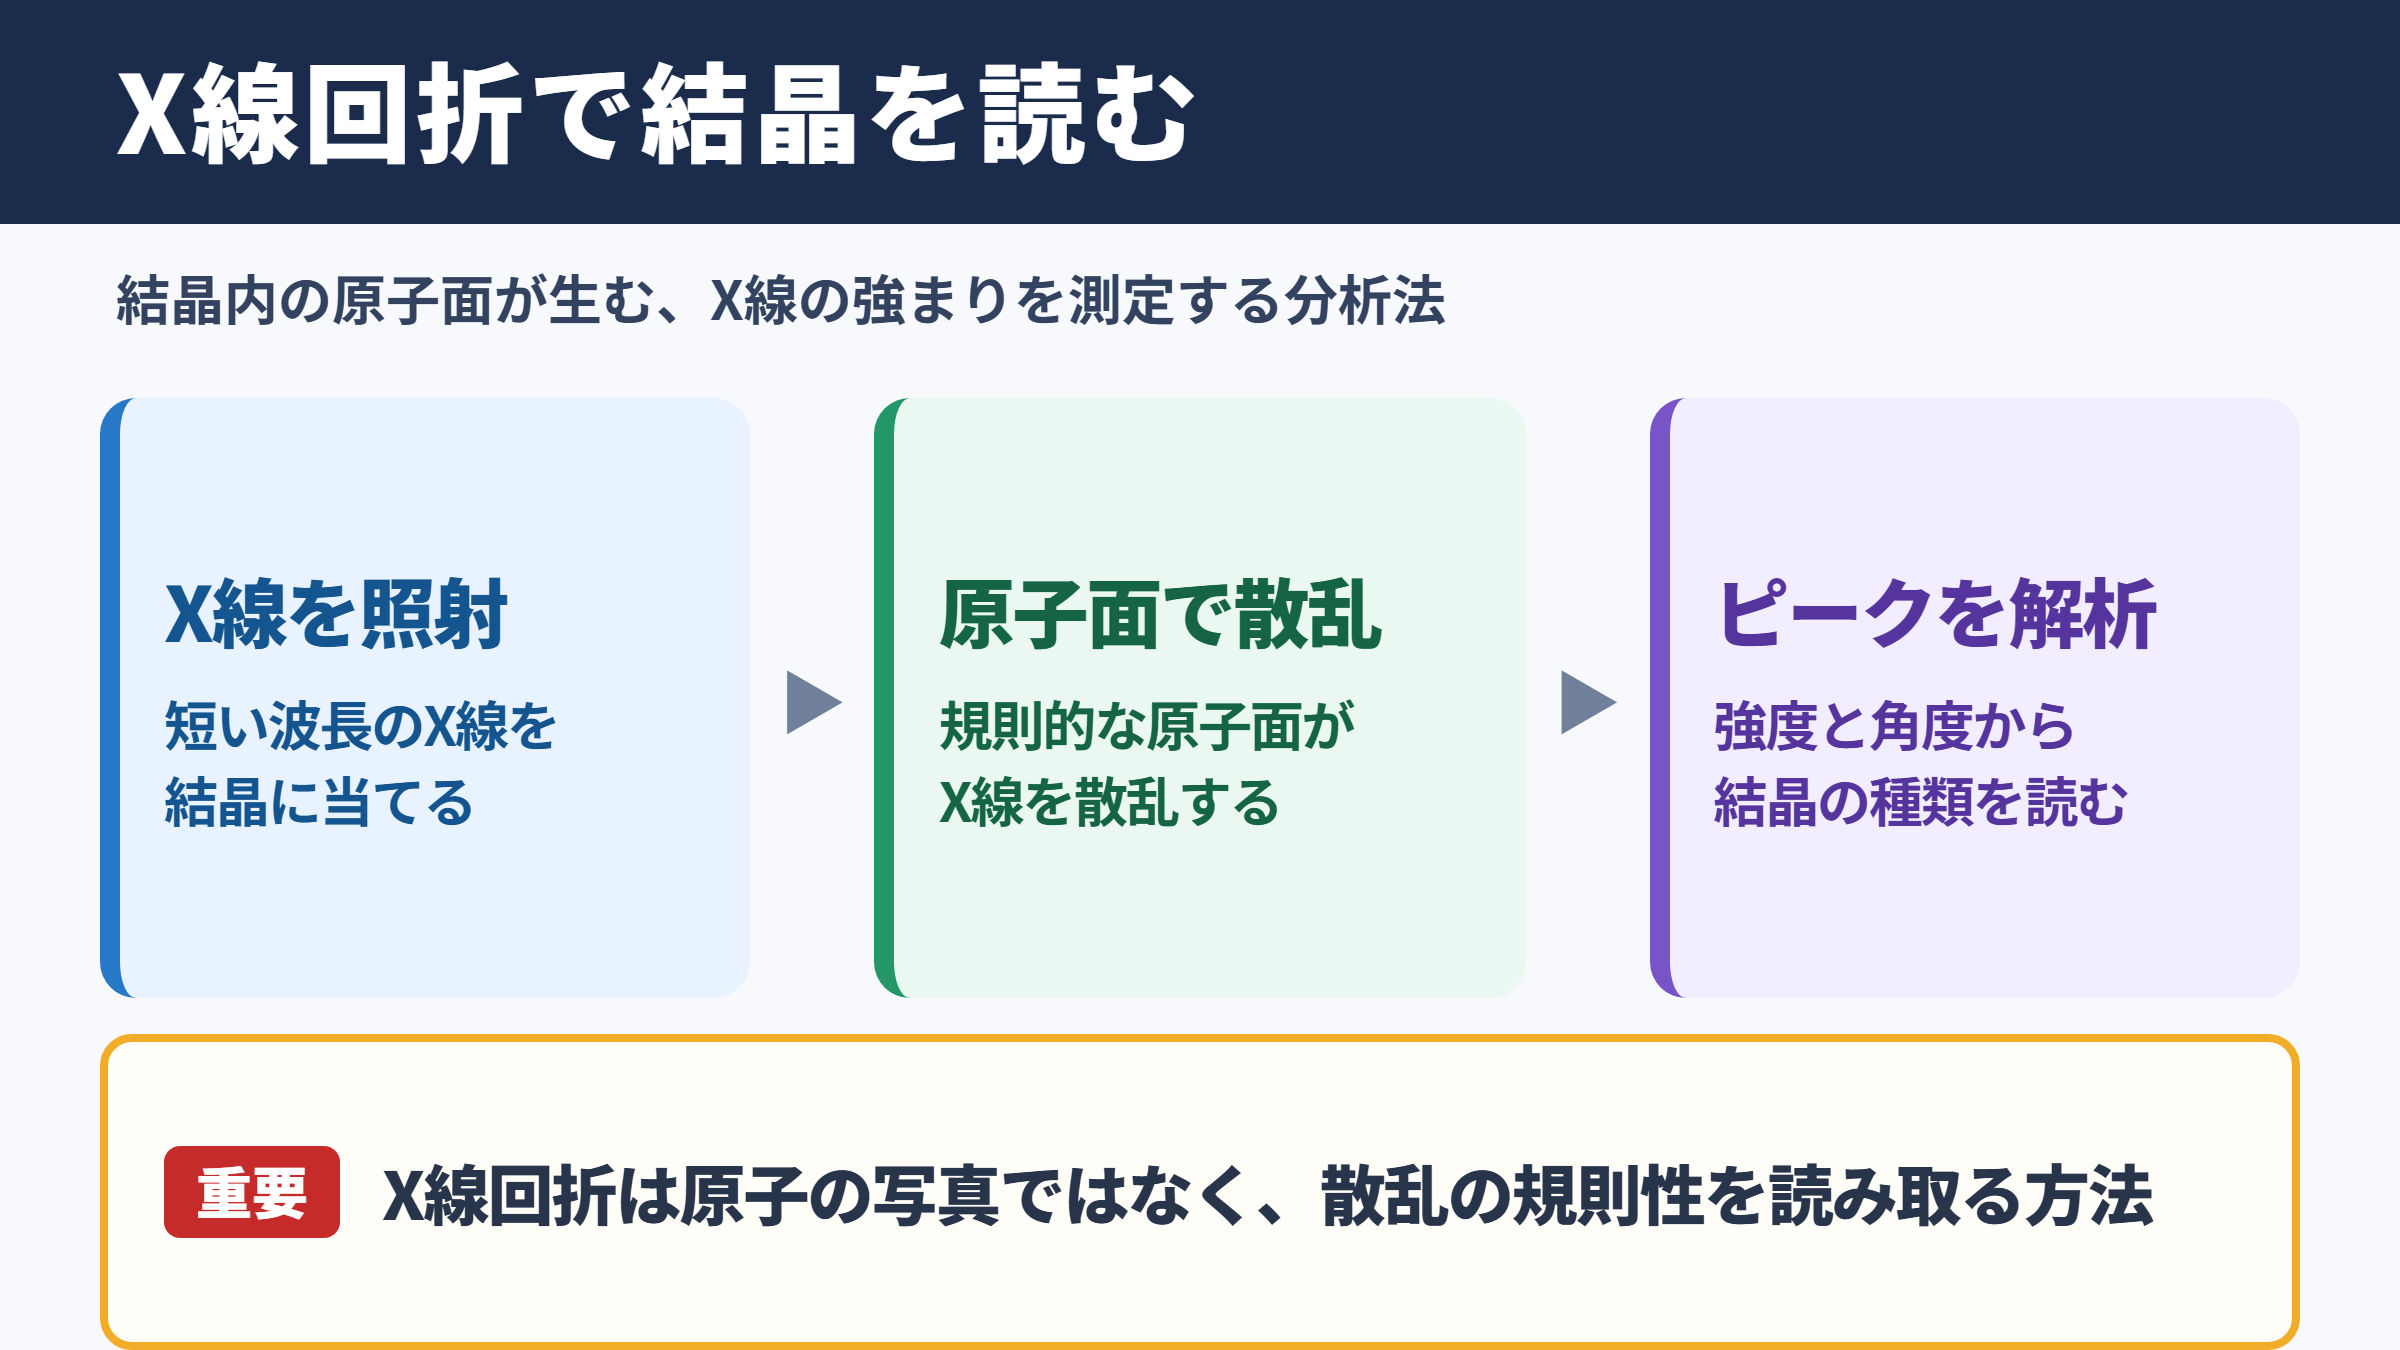
それではまずX線回折の意味と基本原理について解説していきます。
X線回折の定義と結晶構造の観察
X線回折とは、結晶にX線を当てて生じる回折現象から、原子や分子の規則的な並びを調べる分析法です。
英語ではX-ray diffractionと表記し、略してXRDと呼ばれることもあります。
X線は非常に短い波長を持つ電磁波であり、原子同士の間隔と近い大きさである点が特徴です。
そのため、結晶中で整然と並んだ原子面にX線が当たると、散乱されたX線同士が強め合う方向が生まれます。
この強まりを角度ごとに記録したものが、X線回折パターンです。
たとえば塩化ナトリウムの粉末を測定すると、結晶構造に対応した複数のピークが現れます。ピークの位置や強さを既知のデータと照合すれば、試料に何が含まれるかを推定できます。
ここでいう回折は、光が狭い隙間を通る際に広がる現象と同じ仲間です。
ただしX線回折では、隙間の代わりに結晶内部の原子面が、規則的に散乱を起こす場所として働きます。
散乱したX線の強度と角度の関係から、原子面の間隔や結晶の種類を読み取る方法です。
結晶では原子やイオンが周期的に配置されるため、散乱波の重なり方にも規則性が現れます。
反対に、ガラスのように原子配列が長い距離にわたり規則的ではない物質では、鋭いピークではなく幅の広い山のような信号が出やすくなります。
この違いを利用して、結晶質か非晶質かを判定することも可能です。
回折ピークと原子面間隔の関係
回折ピークの現れる角度は、結晶中の原子面間隔とX線の波長によって決まります。
結晶を構成する原子面は、平行な格子面の集合として考えられます。
異なる面で散乱されたX線が同じ位相で重なると、検出器では強い信号として観測されます。
この条件を数式で示したものが、後で説明するブラッグの法則です。
原子面の間隔が狭いほど、一般にピークはより大きい角度側へ移動します。
そのため、測定したピーク位置を調べるだけでも、結晶格子が縮んだか、広がったかという変化を追いやすくなります。
たとえば金属に別の元素が固溶すると、元の原子より大きい原子が入った場合には格子間隔が広がることがあります。このとき、対応する回折ピークは低角度側へ動く傾向があります。
一方で、ピークの強度は原子の種類、結晶面の向き、結晶子の配向など、多くの要因の影響を受けます。
強度だけを見て成分量を即断すると誤るおそれがあるため、ピーク位置と形状も合わせて確認することが大切です。
ピーク位置は原子面間隔や結晶相の手掛かりです。
ピーク強度は原子配置、量、配向、測定条件の影響を受けます。
ピーク幅は結晶子サイズや結晶の乱れを考える手掛かりになります。
粉末試料では、多数の微小結晶がさまざまな向きを向いています。
この状態なら多くの結晶面からの回折を拾いやすく、物質の同定に適したパターンを得やすいでしょう。
X線回折装置の構成と測定の流れ
一般的なX線回折装置は、X線源、試料台、検出器を組み合わせ、角度を変えながら回折X線を測定します。
X線源では、金属ターゲットに電子を衝突させて特性X線を発生させます。
実用的な粉末X線回折では、銅をターゲットにしたCu Kα線がよく使われます。
試料にX線を照射すると、結晶面で散乱された一部のX線が、特定の角度で強め合います。
検出器はその強度を数え、横軸を回折角、縦軸を強度とするグラフを作成します。
多くの装置では横軸に2θと書かれます。これは入射X線と回折X線のなす角であり、ブラッグの法則に現れるθの2倍です。
測定前には、粉末を平らに詰め、試料面の高さを適切に合わせる必要があります。表面が傾いたり粗すぎたりすると、ピーク位置や強度に誤差が出る場合があります。
試料量が少ない場合には、専用のホルダーを使ったり、基板上に薄膜として作製した試料を測ったりします。
薄膜では基板のピークが重なることもあるため、目的の膜に適した測定法を選びます。
粉末の粒が特定方向にそろう配向や、試料面の高さずれは、ピーク強度や位置の解釈を難しくします。
装置が自動で測定しても、試料調製と条件設定まで自動的に正しくなるわけではありません。
分析の目的に合わせて、測定範囲、測定時間、角度の細かさを決めることが求められます。
ブラッグの法則と回折条件
続いてはブラッグの法則と回折条件を確認していきます。
ブラッグの法則の式と記号の意味
ブラッグの法則は、回折X線が強め合う条件を2d sin θ = nλで表す式です。
この式は、1913年にW. L. Braggが結晶によるX線回折を説明するために示した関係として知られています。
dは結晶面と結晶面の間隔であり、単位にはm、nm、Åなどを用います。
θはX線と結晶面のなす角で、通常は度で表します。
λは照射するX線の波長であり、Cu Kα線ではおよそ0.154 nmです。
nは回折の次数を表す整数で、通常の粉末X線回折ではnを1として扱うことが多くあります。
2d sin θ = nλ
dは格子面間隔で単位はnmまたはÅです。
θはブラッグ角で単位は度です。
λはX線波長で単位はnmまたはÅです。
nは回折次数で単位を持たない整数です。
式の左側にある2d sin θは、隣り合う結晶面で散乱されたX線の光路差を表しています。
光路差が波長の整数倍になると、波の山と山、谷と谷が重なり、検出器で強い回折線になります。
光路差が半端な値なら、山と谷が打ち消し合うため、強いピークにはなりません。
この単純な波の重なり方が、結晶構造を読み解く重要な出発点です。
ブラッグ角と測定角度の読み替え
X線回折図の横軸に示される2θは、ブラッグの法則で使うθの2倍です。
初めて回折図を見ると、ピークの横にある角度をそのままθとして式に入れたくなるかもしれません。
しかし一般的なθ-2θ測定では、試料に入るX線の角度がθ、検出器側の角度が2θとして記録されます。
したがって、図から2θを読んだら、計算前に2で割ってθへ直す必要があります。
たとえばピーク位置が2θ=30°なら、式に代入する角度はθ=15°です。
測定値は2θ=30°です。
ブラッグ角はθ=15°です。
n=1、λ=0.154 nmとすると、d=λを2 sin θで割って求めます。
d=0.154を2 sin 15°で割ると約0.298 nmです。
この計算では、三角関数の角度設定を度に合わせることも忘れてはいけません。
計算機がラジアン設定のままだと、同じ15という入力でも別の値として計算されます。
また、ピーク位置は装置のゼロ点ずれや試料高さの誤差でわずかに動くことがあります。そのため、精密な格子定数を求める場合には標準試料による補正や複数ピークの利用が行われます。
低角度側のピークは、わずかな角度誤差がd値に大きく影響しやすい点にも注意が必要です。
回折角とブラッグ角を区別できれば、教科書の式と実際の測定グラフを自然につなげて理解できます。
強め合いと弱め合いの波の重なり
ブラッグの法則が成り立つとき、異なる結晶面からの散乱X線は同位相で重なります。
結晶面の上側で散乱されたX線と、その一つ下の面で散乱されたX線を考えてみましょう。
下側の面まで進むX線は、入るときと出るときに余分な距離を進みます。
その余分な距離が波長ちょうど1個分、または2個分なら、二つの波は同じタイミングで検出器へ届きます。
波の振幅が足し合わされるため、回折ピークとして明瞭に検出されるわけです。
一方、余分な距離が波長の半分ほどなら、一方の山と他方の谷が重なります。この場合は打ち消し合いが起こり、検出される強度は小さくなります。
回折は鏡による単純な反射とは異なります。
結晶面を小さな鏡の列のように説明することもありますが、実際には原子中の電子による散乱波の干渉として理解するのが正確です。
結晶全体から出る散乱波が、ある角度では強め合い、別の角度では弱め合うことを示す条件です。
結晶の種類が変われば、原子面間隔と原子配置が変わります。
その結果としてピークの位置と強度の組み合わせも変わり、物質ごとに特徴的な回折パターンが得られます。
X線回折でわかる情報と代表的な用途
続いてはX線回折でわかる情報と代表的な用途を確認していきます。
物質同定と結晶相の判定
X線回折は、ピーク位置の組み合わせを利用して、試料に含まれる結晶相を同定する方法です。
結晶相とは、同じ化学組成でも異なる結晶構造を持つ状態を含めた、物質の結晶学的な区分です。
たとえば炭素は、ダイヤモンドと黒鉛で同じ元素からできていますが、原子の並び方が違うため回折パターンも異なります。
粉末試料から得たピーク位置と強度を、標準的な回折データベースの情報と比べることで候補を絞り込みます。
ただし一つのピークだけが一致したからといって、物質を断定することはできません。
複数の主要ピークが整合するか、ほかの候補では説明できないピークがないかを確認する必要があります。
混合物では、主成分の強いピークの陰に微量成分のピークが隠れることがあります。このため、広い角度範囲を測定し、弱い信号の再現性も確かめる姿勢が重要です。
結晶性の低い試料ではピークが広がり、同定が難しくなる場合もあります。
そのようなときは、赤外分光法や蛍光X線分析など、別の分析法の結果と組み合わせると判断の確かさが上がります。
| 対象 | 回折パターンの特徴 | 読み取れる情報 |
|---|---|---|
| 単一結晶相の粉末 | 位置の定まった複数ピーク | 結晶相の同定 |
| 混合粉末 | 複数相のピークが重なる | 共存する結晶相 |
| 非晶質を含む試料 | 幅広い散乱と弱いピーク | 結晶性のおおよその評価 |
| 加熱処理前後の材料 | ピークの出現、消失、移動 | 相転移や結晶化の変化 |
物質同定では、化学式だけでなく結晶構造を見ることに意味があります。
同じ元素や同じ組成でも構造が異なれば性質が変わるため、X線回折は材料の正体を確かめる有力な手段になります。
結晶子サイズとピーク幅の目安
回折ピークが広がる主な理由の一つは、結晶子と呼ばれる規則的な結晶領域が小さいことです。
結晶子は、粉末粒子そのものの大きさと必ずしも一致しません。
一つの粒子が複数の結晶子からできていることもあれば、粒子が大きくても内部の規則性が途切れていることがあります。
ピーク幅から結晶子サイズの目安を求める際には、シェラーの式がよく使われます。
式は結晶子が小さいほどピーク幅が広がるという関係を簡便に表したものです。
D=Kλをβ cos θで割った値
Dは結晶子サイズで単位はnmです。
Kは形状因子で単位を持たず、しばしば約0.9を用います。
λはX線波長で単位はnmです。
βはピーク幅をラジアンに直した値です。
θはブラッグ角で単位はラジアンまたは計算上対応する角度です。
この式で得られるDは、あくまで一定の前提に基づく概算値です。
ピーク幅には結晶子サイズだけでなく、格子ひずみ、装置由来の広がり、試料調製の状態も影響します。
たとえばナノ粒子ではピークが広がりやすく、粗大な結晶粒を持つ粉末では比較的鋭いピークが現れやすい傾向があります。ただし、鋭いピークだけで粒子が大きいと決めることはできません。
正確な評価には、標準試料で装置広がりを補正したり、複数ピークを用いて解析したりします。
X線回折は粒径測定器ではなく、結晶学的な規則性の長さを扱う手法であることを意識すると、結果を誤解しにくくなります。
材料開発と品質管理の活用場面
X線回折は、材料が狙いどおりの結晶構造を持つかを確認するため、研究開発から製造現場まで使われています。
セラミックスでは、焼成温度によって結晶相が変化することがあります。
電池材料では、充放電に伴う結晶格子の変化を追うことで、反応の進み方や劣化の手掛かりを得られます。
医薬品では、有効成分の結晶形の違いが溶けやすさや安定性に関係する場合があります。
半導体薄膜では、目的の結晶配向が得られているか、不要な相が生じていないかを調べる用途があります。
金属部品でも、熱処理後の析出物や残留応力に関する検討に利用されます。
同じ組成の材料でも、製造条件が変わると結晶構造や結晶性が変わることがあります。その変化をピークとして比較できる点が、品質管理で役立つ理由です。
| 分野 | 確認する対象 | 活用例 |
|---|---|---|
| 電池材料 | 結晶相、格子変化 | 充放電前後の構造比較 |
| 医薬品 | 結晶形、結晶性 | 原料や製剤の品質評価 |
| セラミックス | 生成相、焼成状態 | 焼成温度の条件検討 |
| 半導体薄膜 | 配向、膜の結晶性 | 成膜条件の最適化 |
| 金属材料 | 相変化、析出相 | 熱処理工程の評価 |
測定結果を工程の記録と結び付ければ、異常が起きたときの原因調査にも役立ちます。
ただし、X線回折だけでは元素の正確な濃度を直接示せない場合があるため、目的に応じて他の測定法と使い分けることが必要です。
回折パターンの読み方と分析時の注意点
続いては回折パターンの読み方と分析時の注意点を確認していきます。
ピーク位置と強度の基本的な見方
回折パターンでは、ピーク位置から面間隔や結晶相を、ピーク強度から原子配置や配向の手掛かりを読み取ります。
横軸は通常2θで、右へ進むほど回折角が大きくなります。
縦軸は検出されたX線の強度であり、単位はカウントや任意単位で示されることがあります。
ピークの位置が標準パターンとずれていれば、組成変化、格子ひずみ、測定誤差などを検討します。
ピーク強度が標準パターンと大きく異なる場合には、結晶粒が特定方向へ並ぶ優先配向が原因になることがあります。
たとえば板状結晶を試料台へ押し固めると、特定の面が試料表面にそろい、その面に対応するピークだけが強く見えることがあります。
ピークの高さだけを比較するのではなく、ピーク面積やバックグラウンドとの関係も見なければなりません。
また、二つ以上のピークが近い位置にあると、一つの太いピークに見えることがあります。この場合は、単純に一相と判断せず、ピーク分離や既知パターンとの比較を行います。
| 観察される変化 | 考えられる要因 | 確認の方向 |
|---|---|---|
| ピークが低角度側へ移動 | 面間隔の増加、試料高さ誤差 | 複数ピークと標準試料の比較 |
| ピークが高角度側へ移動 | 面間隔の減少、組成変化 | 格子定数や組成の検討 |
| ピークが広がる | 微小結晶子、ひずみ、装置広がり | 幅の補正と追加解析 |
| 強度比が変わる | 配向、試料表面状態、相の変化 | 試料調製と測定法の確認 |
回折パターンは一つの数値ではなく、位置、強度、幅、背景を合わせた情報の集まりです。
全体像を見てから個別のピークを検討する順序が、安定した解釈につながります。
試料調製と測定条件による誤差
X線回折の信頼性は、装置性能だけでなく、試料の均一性と適切な測定条件によって大きく左右されます。
粉末試料は、粒径をできるだけそろえ、凝集をほぐしてから試料ホルダーへ入れることが基本です。
粒が大きすぎると、十分な数の結晶が測定に参加せず、ピーク強度が不安定になる場合があります。
試料面が基準位置より高い、または低いと、ピーク位置に系統的なずれが生じます。
表面が粗い試料では、X線の当たり方や吸収のされ方が均一になりにくい点にも注意が必要です。
薄膜や少量試料では、信号が弱いために測定時間を長くする必要が出ることがあります。
しかし測定時間を長くしても、蛍光や基板由来の背景が大きい場合には、目的ピークが見えにくいことがあります。この場合はX線源、フィルター、入射角、検出器条件を見直します。
試料が空気中で変質しやすい物質なら、測定前後で状態が変わらないよう保管や雰囲気にも配慮します。
吸湿性の粉末では、湿度の違いで結晶相が変わる例もあります。
測定条件を記録しておくことは、後日データを比較する際にも重要です。
装置名だけでなく、X線源、走査範囲、ステップ幅、走査速度、試料形態を残しておくと、結果の再現性を確認しやすくなります。
X線回折と関連分析法の使い分け
X線回折は結晶構造の評価に強い手法であり、元素組成や表面状態の分析法とは得意分野が異なります。
蛍光X線分析は、試料に含まれる元素の種類やおおよその含有量を調べる用途に向きます。
電子顕微鏡は、粒子の形状、表面、局所的な組織を直接観察する際に有用です。
ラマン分光法や赤外分光法は、分子の結合や化学種に関する情報を得るのに役立ちます。
X線回折では、結晶相が同じなら化学組成のごく小さな差を単独で確定できない場合があります。
一方、蛍光X線分析だけでは、同じ元素組成を持つ異なる結晶相を区別しにくいことがあります。
たとえば酸化物材料の異常を調べるなら、蛍光X線分析で組成を確かめ、X線回折で結晶相を確認し、顕微鏡で粒子や断面を観察するという組み合わせが考えられます。複数の手法が補い合うことで、原因の推定が具体的になります。
目的が物質の同定なのか、格子変化の追跡なのか、元素量の測定なのかを最初に整理しましょう。
X線回折は結晶相、格子面間隔、結晶性を知りたいときに特に力を発揮します。
結果を一つの測定値だけで断定せず、試料の性質と分析目的に合う証拠を重ねる姿勢が求められます。
X線回折とブラッグの法則のまとめ
X線回折とは、結晶にX線を照射して得られる回折パターンから、原子面の規則的な並びや結晶相を調べる分析法です。
英語ではX-ray diffractionといい、実務や論文ではXRDという略称も広く使われます。
回折ピークが現れる条件を示すブラッグの法則は、2d sin θ = nλで表されます。
dは面間隔、θはブラッグ角、λはX線波長、nは回折次数を意味します。
測定グラフの横軸は多くの場合2θなので、式で計算するときはθへ読み替える必要があります。
ピーク位置は結晶相や面間隔の手掛かりとなり、ピーク幅は結晶子サイズやひずみの検討に役立ちます。
ただし、試料の高さずれ、配向、粒径、背景信号などが結果へ影響するため、単一のピークだけで判断しないことが大切です。
まずは回折図の2θ、ピーク位置、強度、幅を順に見比べ、ブラッグの法則と結び付けながら読み解いてみてください。
コメント